


Bienvenue sur le site d'Anh Khoa Augustin LU !
Je suis actuellement chercheur senior au sein du National Institute for Materials Science (NIMS).
Vous trouverez sur ce site des informations concernant mes activités de recherche.
| Nom | Anh Khoa Augustin LU |
| Nationalité | Belge  |
| Poste | Chercheur senior |
| Affiliation | Research Center for Materials Nanoarchitectonics (WPI-MANA), Quantum Materials Simulation Group |
| Loisirs | Piano, beach tennis, football |
| Plats préférés | Phở bò, tonkatsu |

Mes recherches portent sur la relation entre la structure atomique et les propriétés des matériaux. Elles combinent calculs ab initio, dynamique moléculaire avec des potentiels interatomiques par apprentissage automatique, et analyse structurale au moyen de la tessellation de Voronoï, du code p3, de l'apprentissage non supervisé (TS-LPP) et de l'analyse topologique des données (diagrammes de persistance différentiels), afin de comprendre ces matériaux et d'en concevoir de nouveaux. Les matériaux étudiés sont les semi-conducteurs et les oxydes, les verres métalliques et les matériaux bidimensionnels.
Les oxydes et les semi-conducteurs sont au cœur des dispositifs électroniques et énergétiques, dont le comportement est gouverné par les défauts, les interfaces et les champs externes. Les sujets étudiés comprennent le transport ionique dans ZrO2 sous champ électrique, la structure de la silice sous pression et les interfaces semi-conducteur/oxyde telles que Si/SiO2.

Les verres métalliques peuvent présenter des propriétés mécaniques exceptionnelles, mais leur structure atomique reste mal comprise. Contrairement aux cristaux, ils ne possèdent pas d'ordre à longue portée : le lien entre leurs configurations atomiques et leurs propriétés macroscopiques reste une question ouverte. Des simulations atomistiques permettent d'étudier leur ordre à courte et moyenne portée, et sa relation avec la cristallisation, la ségrégation induite par cisaillement et la résistance mécanique.

Depuis le graphène, les matériaux bidimensionnels forment une vaste famille, des dichalcogénures de métaux de transition aux Xènes. Des calculs ab initio permettent d'étudier le dopage et les défauts dans les dichalcogénures de métaux de transition, comme WSe2 dopé au Nb, de nouvelles structures de GaN bicouche et le magnétisme de Cr2Ge2Te6, en vue d'applications en nanoélectronique et en spintronique.

Pour décrire la structure au-delà de la première sphère de coordination, des empreintes atomiques moyennées localement sont combinées à des méthodes de réduction de dimension telles que les projections préservant la localité en deux étapes (TS-LPP). Cette approche révèle de subtiles différences structurales ainsi que l'ordre à moyenne portée de matériaux désordonnés comme la silice.
Pour quantifier les subtiles variations structurales des systèmes désordonnés sur plusieurs échelles de longueur, l'homologie persistante est étendue grâce aux diagrammes de persistance différentiels (DPD). En comparant directement les caractéristiques topologiques — telles que les anneaux et les cavités — de structures préparées dans des conditions différentes, les DPD isolent l'ordre à courte et moyenne portée dépendant de la préparation dans des matériaux amorphes tels que les verres métalliques Cu-Zr déposés en phase vapeur.
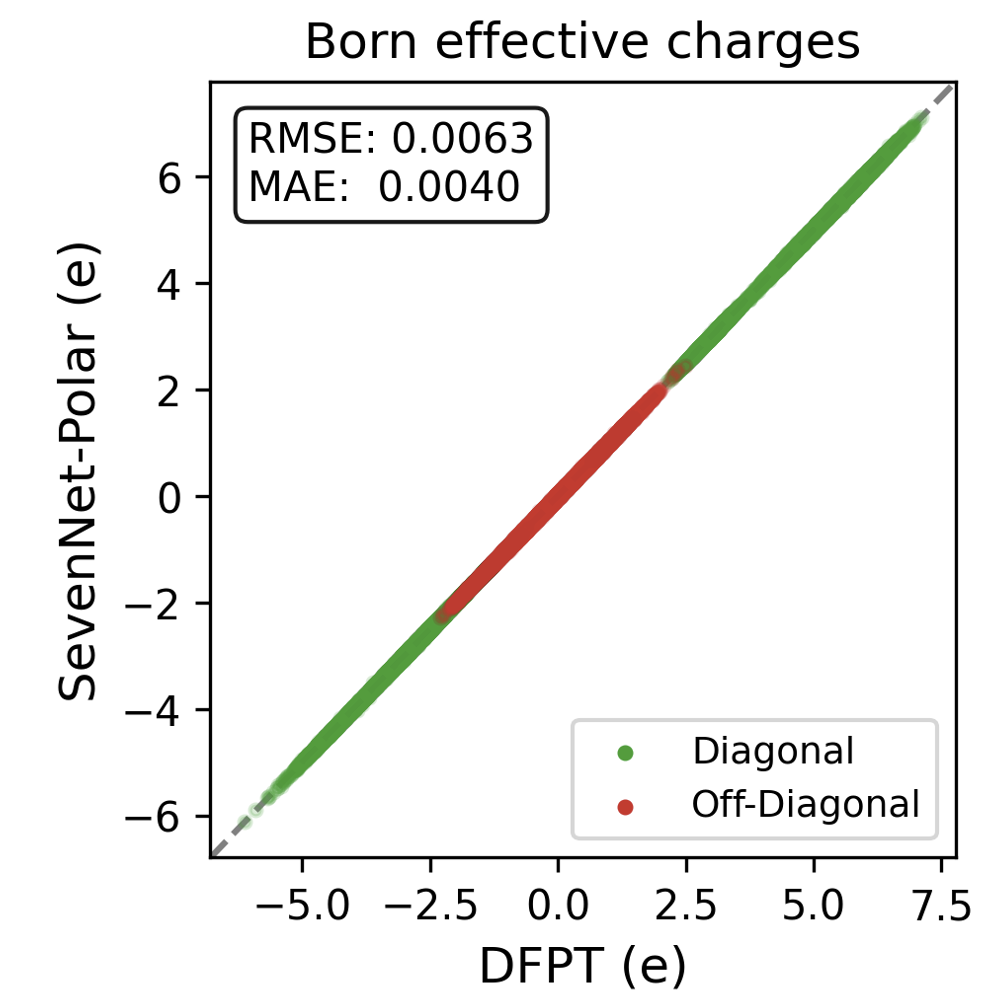
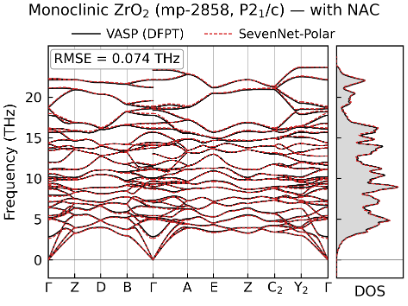
Simuler des matériaux sous champ électrique nécessite une description précise des forces induites par ce champ, décrites ici au moyen des tenseurs de charges effectives de Born. SevenNet-Polar, un réseau de neurones en graphe équivariant construit sur SevenNet, prédit les charges effectives de Born ainsi que les énergies, les forces et les contraintes, au sein d'un unique modèle multitâche. Ses prédictions concordent étroitement avec les calculs ab initio pour ces quatre grandeurs, ce qui rend possibles des simulations de dynamique moléculaire à grande échelle sous champ électrique. Le même modèle donne également les structures de bandes de phonons avec corrections non analytiques.
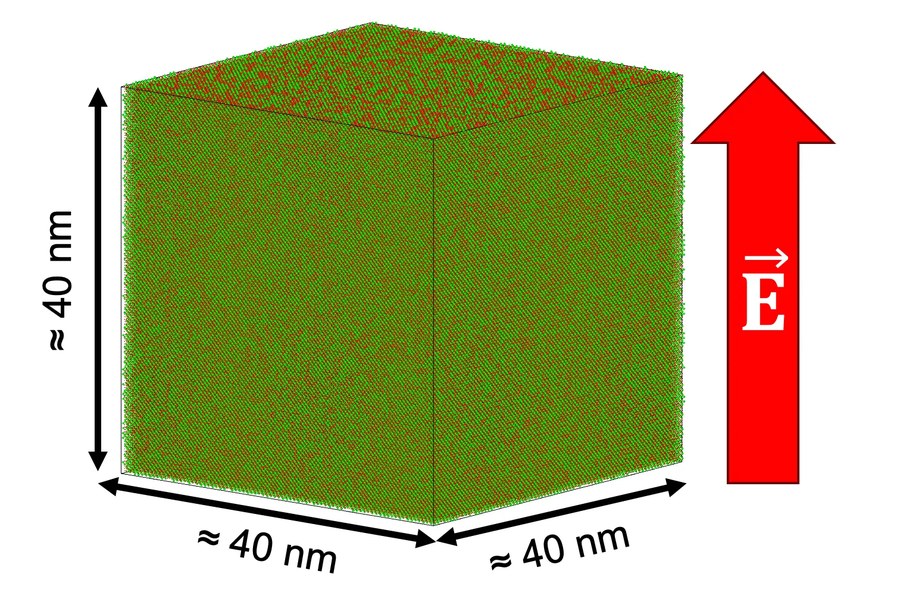
Contribution au développement de CONQUEST, un code DFT à complexité linéaire pour les calculs ab initio de très grands systèmes. Avec SevenNet-Polar, des simulations de dynamique moléculaire de plus de cinq millions d'atomes sous champ électrique ont été réalisées sur l'ensemble de la partition GPU du supercalculateur Wisteria/BDEC-01, dans le cadre du Large-Scale HPC Challenge 2026 de l'Université de Tokyo.
Research Center for Materials Nanoarchitectonics (WPI-MANA)
Quantum Materials Simulation Group
Intéressé(e) par une collaboration ? N'hésitez pas à me contacter :
Anh Khoa Augustin LU
NIMS
Namiki 1-1, Tsukuba, Ibaraki 305-0044
Japon
e-mail : lu[dot]augustin[@t]nims.go.jp


